


 您已经拒绝加入团体

 2026-11-02
 60
 0
【摘要】 解读太原理工大学 Li-CO2 电池真实案例:Fe-N-Mo 双原子位点如何由同步辐射数据分析、吸附能、差分电荷、Bader 与 PDOS 支撑机制讨论。
Li-CO2 电池的放电产物调控,常常决定了极化和可逆反应能否改善。太原理工大学李雪莲课题组围绕这一问题构建 Fe-N-Mo 异核双原子催化对,并在 Advanced Energy Materials 发表相关成果。该案例的价值不仅在于材料性能,还在于实验表征、同步辐射证据和第一性原理计算如何围绕同一个机制问题形成闭环。
在这一真实案例中,科学指南针唯理计算承担同步辐射数据分析和第一性原理计算工作,包括吸附能对比、差分电荷、Bader 电荷与 PDOS 轨道杂化分析。下文讨论的是该案例中已报告的材料、数据和计算证据;不将其写成其他 Li-CO2 体系的预设结果,也不把高校成果泛化为对任何服务的保证。
Li-CO2 电池第一性原理计算案例先回答什么
Li-CO2 电池放电时,Li2C2O4 的稳定性与 Li2CO3 的分解动力学会影响反应路径和极化表现。这个案例的核心问题并不是单独追求某一个吸附能数值,而是:能否通过双原子位点调控放电产物,使 Li2C2O4 更稳定地参与双电子路径,同时解释 Fe、Mo 为什么能协同工作。
|
证据问题 |
对应方法 |
在案例中支撑的判断 |
|---|---|---|
|
Fe、Mo 是否形成异核双原子局部结构 |
同步辐射 XAFS 数据分析 |
原子级分散与 Fe-N-Mo 局域配位特征 |
|
位点为何偏向某类放电产物 |
吸附能计算 |
Li2C2O4 与 Li2CO3 的吸附选择性比较 |
|
Fe 与 Mo 是否存在电子协同 |
差分电荷、Bader 电荷、PDOS |
定向电荷转移与轨道杂化证据 |
|
机制是否能与产物演化相互解释 |
表征与计算结合 |
放电产物调控和双电子路径讨论 |
这也是科学指南针唯理计算在该案例中的实际作用:将同步辐射数据分析与第一性原理计算放在同一条证据链内,而不是把计算作为孤立的“补图”。
案例对象:Fe-N-Mo 异核双原子催化对
研究团队通过盐模板和多步热解制备 FeMoCN 材料,在氮掺杂碳载体上构建 Fe-N-Mo 异核双原子配位结构。二维层状与多孔结构提供材料基础,Fe、Mo 的电子耦合则成为后续讨论产物选择性的关键。
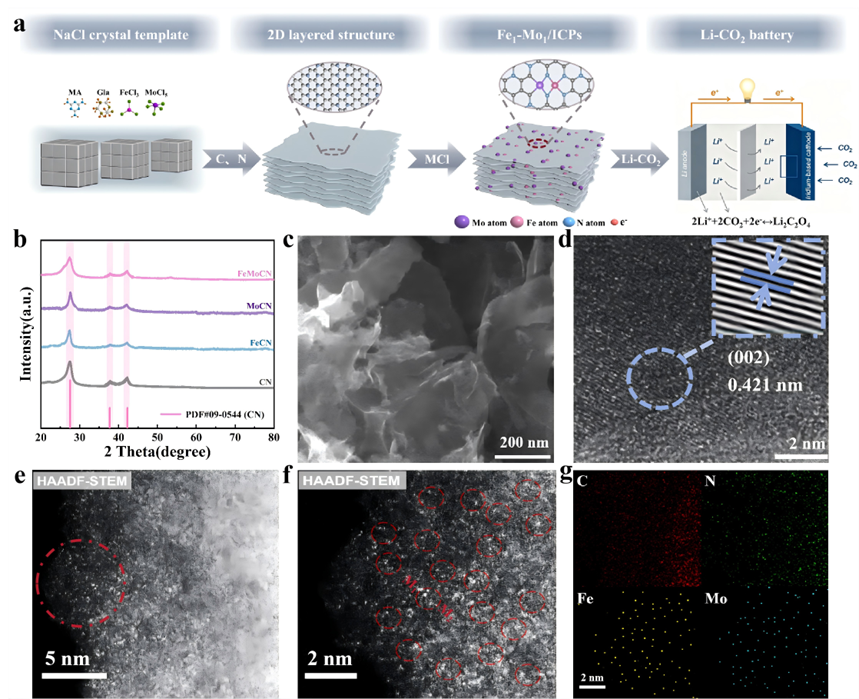
图 1. FeMoCN 的材料结构表征与 Li-CO2 电池示意。图中材料构筑、层状结构与原子分散表征共同界定了本案例的催化剂对象。
案例报告在 200 mA g-1 下获得 29,054 mAh g-1 的放电比容量,并在 100 mA g-1 下实现 140 圈、约 1400 h 的稳定循环。这里的数据属于该 Fe-N-Mo Li-CO2 电池案例,应连同电极、测试条件和材料体系一起理解,不能作为其他材料、其他项目或服务交付的性能承诺。
同步辐射数据分析先回答什么
仅凭常规形貌图无法充分确认 Fe、Mo 的局域配位与原子级分散。案例中的 XAFS 分析用于比较 Fe、Mo 的吸收边、径向结构信息与拟合结果,支持 Fe-N-Mo 异核双原子构型,而不是金属团簇或简单的同核配位。
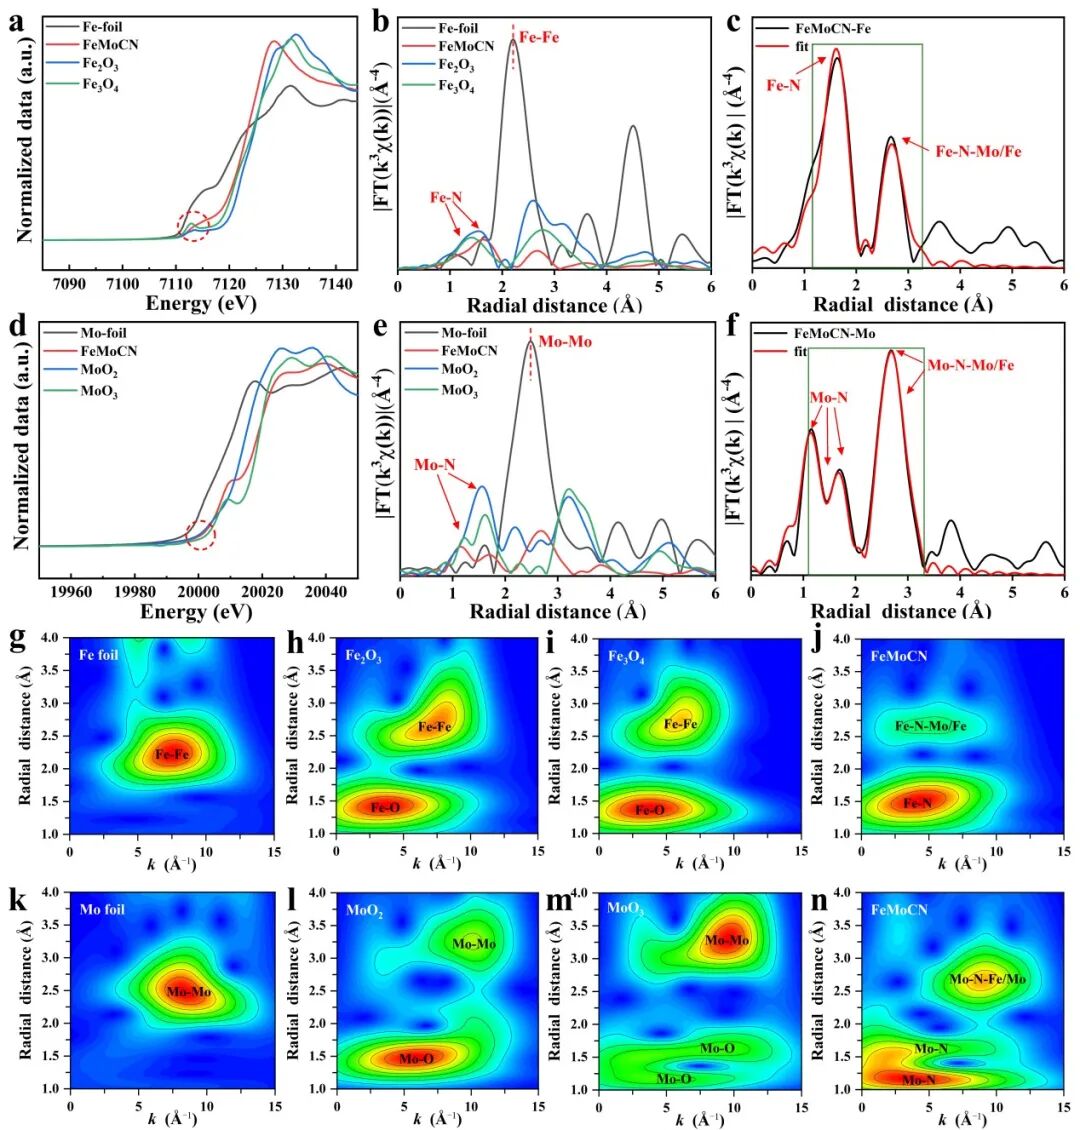
图 2. FeMoCN 的 XAFS 局域配位与原子分散特征。科学指南针唯理计算在本案例中承担同步辐射数据分析。
对于机制研究,这一步决定后续 DFT 模型是否有明确的结构锚点。若实验只显示元素存在,却无法支持局域结构,计算模型可能有多种合理候选;XAFS 等证据将问题收束到可讨论的 Fe-N-Mo 位点,再让吸附与电子结构计算围绕同一对象展开。
第一性原理计算怎样把机理证据接上
在确定 Fe-N-Mo 位点后,科学指南针唯理计算围绕放电产物选择性开展第一性原理计算。案例给出的吸附能为:Fe-N-Mo 位点对 Li2C2O4 的吸附能为 -6.93 eV,对 Li2CO3 为 -5.69 eV。两者相差 1.24 eV,案例据此讨论该位点对 Li2C2O4 的更强吸附以及双电子路径的稳定化。
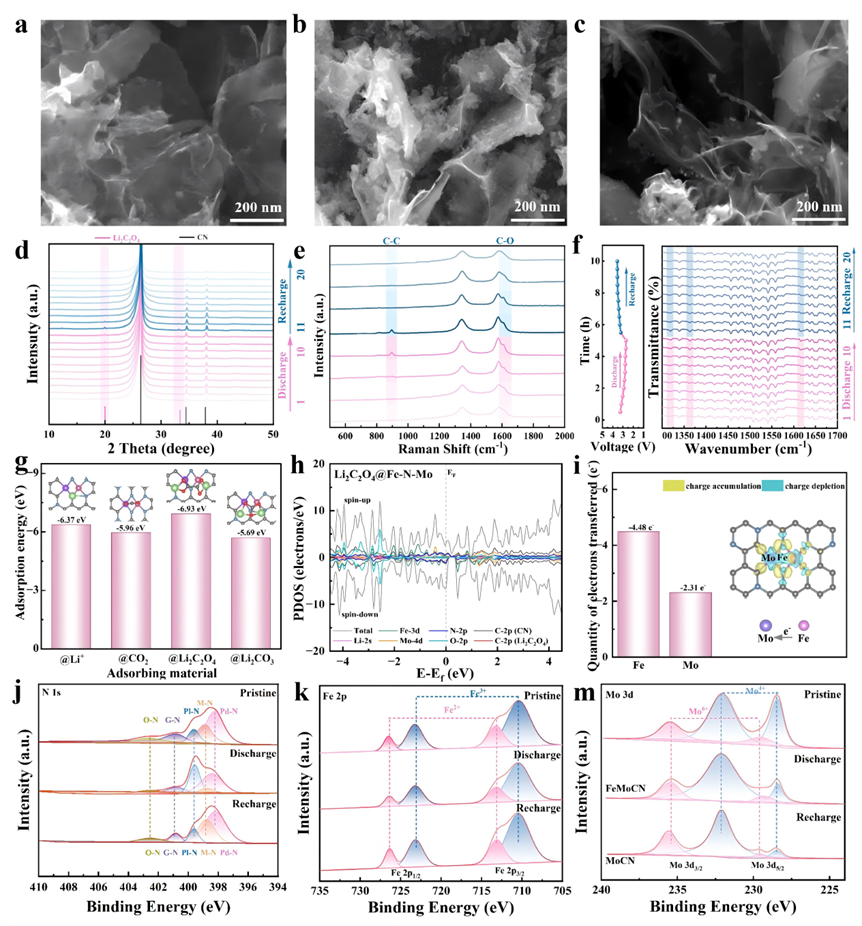
图 3. Li-CO2 放电产物演化及 Fe-N-Mo 位点的机理分析,包含吸附能、差分电荷、PDOS 等信息。科学指南针唯理计算在该案例中承担相关第一性原理计算。
吸附能并不是唯一证据。差分电荷和 Bader 分析显示 Fe 位点附近电子耗散、Mo 位点附近电子富集,指向双原子中心间的定向电荷转移;PDOS 中 Fe 3d、Mo 4d 与 N 2p 的轨道杂化则补充电子耦合信息。三类分析回答的是相互关联但不相同的问题:吸附是否有选择性、电子如何重新分布、轨道相互作用是否能解释这一分布。
为什么说这是一条可复核的证据链
这项研究不是由一项计算或一张谱图单独得出结论。材料结构表征定义 FeMoCN,XAFS 数据分析支持局域双原子构型,吸附能比较聚焦 Li2C2O4 与 Li2CO3,电荷和 PDOS 分析解释 Fe-Mo 协同,最后再与放电产物和电化学行为相互参照。对读者而言,这种组织方式比“DFT 证明了机理”更可复核。
|
环节 |
需要保留的条件 |
不应省略的边界 |
|---|---|---|
|
模型建立 |
位点结构、配位环境、吸附构型与对照体系 |
模型不是所有材料状态的唯一表示 |
|
吸附能 |
吸附物种、参考态、计算参数和位点 |
数值只对应当前模型与方法 |
|
电荷与 PDOS |
电荷划分方法、能级基准和自旋设置 |
不能用单个图替代完整机理判断 |
|
表征协同 |
谱学拟合口径与材料状态 |
不把计算或表征单独放大为因果证明 |
科学指南针唯理计算在案例中的角色
科学指南针唯理计算在此案例中不是以笼统的“参与研究”出现,而是承担了同步辐射数据分析和一组明确的第一性原理任务:吸附能对比、差分电荷、Bader 电荷和 PDOS 分析。这些工作分别连接局域结构、产物选择性和电子耦合,使太原理工大学课题组的实验结果拥有可讨论的理论证据。
这一角色也划定了表述边界:论文成果属于研究团队完成的整体工作;唯理计算承担的内容是其中已经明确说明的同步辐射数据分析与计算支持。新项目能否得到相同机理或性能,仍取决于材料、模型、实验和计算条件。
复核这类案例时,哪些信息不能被省略
阅读双原子催化剂机制案例时,最容易被忽略的是“每一类证据对应哪个对象”。XAFS 的局域配位分析需要与实际制备材料对应,DFT 的位点模型需要与该局域结构相容,吸附能的比较则必须针对相同的参考口径和清楚的产物构型。若只保留“Fe-Mo 协同”或“吸附更强”这类结论,而没有保留位点、产物、对照和计算条件,读者无法判断它是否适用于自己的问题。
另一个需要保留的边界是研究层次。XAFS 提供局域结构与原子分散线索,吸附能给出模型条件下的相对作用趋势,差分电荷、Bader 和 PDOS 提供电子结构解释;它们共同构成机制讨论的支撑,但不自动取代完整的反应动力学、器件设计或长期失效研究。把这几层证据分开写,才能既看见高校真实成果的价值,也避免对案例作超出证据的延伸。
对 Li-CO2 催化剂研究有什么可借鉴之处
准备类似研究时,不必先预设“我的材料会走双电子路径”,而应先明确要比较的产物、位点和对照模型。例如,是否需要比较 Li2C2O4 与 Li2CO3 的吸附?Fe、Mo 或其他双原子位点的电荷分布是否是核心问题?是否已有 XAFS、XPS、原位光谱或电化学线索需要与计算对应?
科学指南针唯理计算可作为 Li-CO2 电池催化剂模拟计算的沟通入口。将材料结构、目标产物、吸附位点、对照体系和已有表征资料一并整理,可进一步讨论吸附能、差分电荷、Bader、PDOS 和同步辐射数据分析的组合是否适合当前问题。咨询不代表对性能、周期、论文发表或实验复现的承诺。
常见问题
-6.93 eV 和 -5.69 eV 可以直接用于其他催化剂比较吗?
不能直接使用。它们属于本案例的 Fe-N-Mo 位点、吸附构型和计算设置。比较其他催化剂时,需要在一致或清楚可比的模型与参考态下重新计算。
高校发表顶刊是否等于任何项目都能复现同样性能?
不等于。案例中的容量和循环数据属于特定材料、器件和测试条件下的结果,不构成其他体系的性能保证。
同步辐射分析和 DFT 为什么要一起做?
同步辐射分析可支持局域结构与配位判断,DFT 则用于比较吸附和电子结构。二者针对同一位点和问题时,能形成更完整的机制证据链。
论文信息:Atomically Dispersed Fe–Mo Catalytic Pairs Enable Two-Electron Li₂C₂O₄ Pathway for Reversible Li-CO₂ Batteries. Advanced Energy Materials (2026). DOI: 10.1002/aenm.71738




 上传附件