


 您已经拒绝加入团体

 2026-10-27
 7
 0
【摘要】 VMD 氢键分析如何从每帧统计回到供受体原子?本文说明 hbonds 输出、index 选择、HBonds 显示和距离图的可复核流程。
VMD 氢键分析的难点通常不在于打开 Hydrogen Bonds 插件,而在于把一次统计结果连回轨迹中的具体原子:哪些选择范围被比较、每帧有多少氢键、哪些供体和受体反复出现,以及这些原子之间的距离如何随时间变化。一个可复核的流程应依次固定选择与几何口径,导出详细结果,整理原子编号为选择表达式,再使用 HBonds 显示与距离标签核对。
下文以 VMD 的 hbonds 工作流说明各个输出之间的关系。距离阈值、角度阈值、帧范围和选择语句都必须按体系、力场和研究问题确定;截图中的设置是界面示例,不是可直接套用的通用标准。
先定义选择范围与几何口径
在 Extensions > Analysis > Hydrogen Bonds 中,先明确两个选择范围分别代表什么。它们可以是两个分子片段、同一体系的不同残基范围,或一组供体与一组受体。若两个选择范围重叠,输出需要额外谨慎核对,因为同一原子是否同时进入两个集合会影响统计解释。
|
需要确认的项 |
应写清的内容 |
对结果的影响 |
|---|---|---|
|
Selection 1 / 2 |
原子、残基或片段选择语句 |
决定统计对象 |
|
Frames |
当前帧、全部帧或给定范围 |
决定时间覆盖范围 |
|
Donor / Acceptor |
选区作为供体、受体或两者 |
决定氢键方向的定义 |
|
距离与角度 |
使用的几何判据 |
决定哪些接触被计入 |
|
逐帧更新 |
是否随轨迹更新选择 |
影响动态体系中选择的含义 |
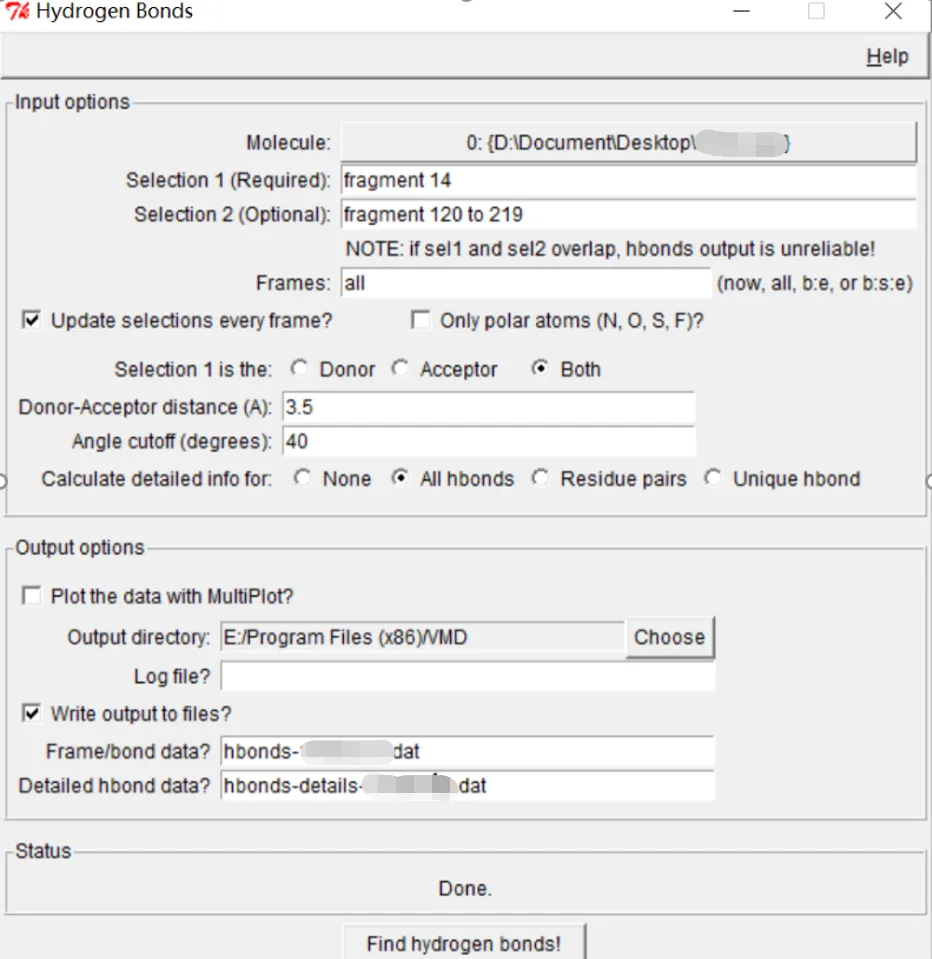
VMD Hydrogen Bonds 插件的选择范围、几何阈值和输出设置窗口
设置完成后,建议同时记录 VMD 版本、拓扑和轨迹文件版本、选择语句、帧范围与几何口径。这样后续即使重跑统计,也能确认变化来自轨迹、选择还是参数,而不是把不同计算口径的结果放在同一张图里。
先区分每帧统计和详细原子对
插件输出中的 hbonds.dat 可用于查看每帧氢键数目,适合回答“氢键数量随时间是否变化”。但它不能单独回答“是哪一对原子造成了变化”。hbonds-details.dat 则可提供供体、受体和占有率等更详细的信息,是从数量趋势回到具体原子对的关键。
一个实用的判读顺序是:先从每帧统计找出需要解释的时间区段,再从详细文件核对在该区段中出现的供受体组合,最后回到轨迹检查构型。占有率可帮助排序反复出现的相互作用,但不应脱离选择范围、帧数和几何阈值直接解释为体系稳定性或功能结论。
让详细输出保留可定位的原子编号
若详细输出无法直接支持回到 VMD 轨迹定位原子,可以在插件的 Tcl 逻辑中把供体和受体原子标识组合成原子对输出。这样做的目的不是修改科学结论,而是让后续选择表达式能追溯到同一对原子。
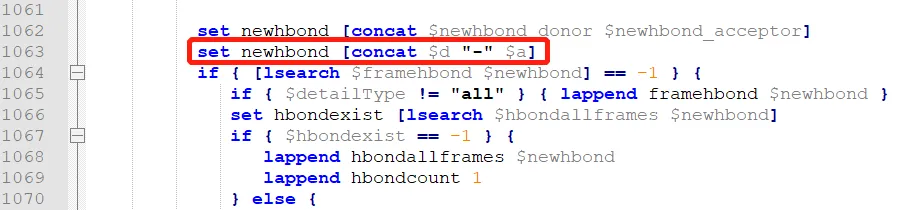
VMD hbonds 插件中输出供体与受体原子编号的代码修改示意
修改插件或脚本前应保留文件副本,并记录 VMD 与插件版本。不同安装位置、版本或自定义脚本的变量名可能不同,不能把某一行代码的位置视作所有环境的固定规则。完成后,可用一个小轨迹或少量帧验证详细文件是否确实输出了可识别的供受体原子信息。
将原子编号整理为 VMD 选择表达式
从详细输出中得到相关原子后,可以整理为 index ... or index ... 形式的 VMD 选择表达式。这个表达式的作用是把文本结果重新映射到三维视图:它可以用于新建 representation、着色相关原子,或作为进一步显示氢键的基础。
需要特别核对索引口径。VMD 的 index 从零开始,而 .gro 等结构文件中看到的编号可能采用不同起点或字段含义。若不先核对一个已知原子,常见后果是选择到相邻原子却不易被发现。建议先拿一两个编号在图形窗口中人工确认元素、残基和空间位置,再批量应用完整选择语句。
用 HBonds 显示把文本结果放回结构中
创建新的 representation 后,可用 HBonds 表示方式显示选中的原子或相互作用。此时应回到产生详细输出的同一轨迹、同一帧范围和同一选择口径检查:显示出的相互作用是否符合预期,是否出现跨分子、跨周期边界或不属于研究对象的连接。
这一步是结果核对,不是为了把图画得更复杂。对于需要比较多个体系的项目,颜色、显示范围、视角和帧选择也应统一;否则可视化很容易制造不存在的差异。若目标只是统计数量,不必为了展示而强行绘制每一对氢键。
距离图适合回答什么问题
VMD 中可通过原子标签测量两个原子间距离,并在标签界面选择 Bonds 后用 Graph 查看距离随帧的变化,或用 Save 保存对应信息。距离曲线适合核对特定供受体是否持续接近、在哪些帧断开,或与每帧氢键统计的变化是否同步。
距离不是氢键存在与否的唯一条件。它需要和角度、供受体身份、选择范围以及插件采用的几何口径共同解释。若研究问题关心占有率、构象转换或不同体系比较,应先确定每张图的时间窗口、采样方式和统计单位,再决定绘制哪些原子对。
VMD 氢键分析检查清单
1.保存结构、轨迹、VMD 版本与选择语句的对应关系。
2.明确每个选择范围、供受体角色、帧范围、距离和角度口径。
3.同时保留每帧统计文件和供受体详情文件。
4.对照已知原子核对从外部结构文件转入的索引是否从零开始。
5.将重要原子对回放到轨迹并用 HBonds 或距离标签检查。
6.比较多个体系时统一选择、采样和图形尺度,并写出不能直接比较的部分。
科学指南针唯理计算可作为模拟计算需求的沟通入口。若需要把轨迹、选择口径和期望图表整理为可讨论的问题,可继续阅读“分子模拟氢键分析服务:咨询前如何准备轨迹与输出”。这不代表对氢键结论、模型正确性、计算周期或研究结果的保证。
常见问题
hbonds.dat 可以直接说明哪对原子形成氢键吗?
不能。它主要用于查看每帧的数量趋势。要定位供体、受体和占有率等细节,需要结合详细输出,并在轨迹中回查相关原子。
为什么把结构文件编号写进 VMD 后选错原子?
常见原因是编号起点不同。VMD 的 index 从零开始,外部文件的编号需要先用已知原子核对后再转换。
距离变短能直接证明形成了氢键吗?
不能。距离只是一项几何信息,还需与角度、供受体身份、选择范围和当前氢键判据一起判断。




 上传附件