


 您已经拒绝加入团体

 2026-10-27
 9
 0
【摘要】 科学指南针唯理计算与同济大学团队合作的无铂 ORR 研究发表于 Nature Communications。本文复盘 Sn 掺杂的 DFT 多描述符筛选证据链与边界。
掺杂催化剂 DFT 筛选不应只是“算出一个更低的能量”再给候选元素排序。在一项由科学指南针唯理计算与同济大学研究团队合作开展、成果发表于 Nature Communications 的无铂 ORR 催化剂研究中,DFT 被用于把掺杂可行性、表面稳定性、关键中间体、反应自由能、电子结构和实验结构核对连成一条证据链。科学指南针唯理计算工程师参与了这项研究中的计算工作。
该案例的价值不在于把某一组材料参数照搬到其他体系,而在于说明:当研究目标同时涉及活性、稳定性和机理解释时,筛选逻辑必须预先定义比较对象和证据顺序。下文按这一实际研究路径拆解 DFT 如何支持掺杂决策,并说明哪些结论只能保留在该个案的模型边界内。
案例中的研究问题:无铂 ORR 如何兼顾活性与稳定性
研究对象是锂插层层状锰氧化物的无铂 ORR 催化剂。对这类体系而言,单纯追求更强吸附并不一定能得到更好的候选:中间体吸附、金属中心的电子状态、表面氧稳定性和可实现的掺杂方案都可能相互牵制。因此,研究没有把“哪种元素最好”设为计算前提,而是先提出更可检验的问题:哪些四价掺杂候选可以进入该结构框架?它们会怎样影响表面氧稳定性与 ORR 中间体?得到的电子结构变化能否与结构表征共同解释?
这也是掺杂催化剂 DFT 筛选的起点。若候选、表面终止、超胞、掺杂浓度和自旋设置不一致,后续即使得到很多数值,也难以建立横向可比关系。案例中首先把候选范围和模型口径固定,再逐层增加计算问题,而不是用一项结果替代所有判断。
从五种候选中筛选 Sn,先比较什么
该研究比较了 Ge、Sn、Pb、Ti、Zr 等四价掺杂候选。候选筛选不是只看取代相关能量,而是将多类描述符分配给不同问题:
|
决策问题 |
对应的计算信息 |
在案例中解决什么 |
|---|---|---|
|
掺杂是否值得进入后续比较 |
取代相关能量及统一的参考口径 |
排除在既定模型下明显不适合作为候选的方案 |
|
表面氧是否容易发生不希望的变化 |
表面氧空位形成能 |
观察掺杂对表面或次表面氧稳定性的影响 |
|
ORR 中间体如何响应 |
*O、*OH、*OOH 的吸附构型与能量 |
找到不能只由一个位点代表的吸附差异 |
|
反应步骤何处受限 |
基于 CHE 的自由能步骤 |
在同一反应路径和参照下比较限制步骤 |
|
电子变化如何解释 |
pDOS 与局域结构 |
将电子态趋势与吸附、键长和表征问题共同判断 |
Sn 在这一案例中被保留,不是因为它在某一单独描述符上简单“第一”。研究将候选可行性、氧稳定性、ORR 路径和电子结构放在同一比较框架中,才形成了继续考察 Sn 掺杂体系的理由。对于其他材料体系,这一结论不能直接推广为“Sn 一定更优”;可迁移的是先定义各描述符分别回答什么问题的做法。
先建立可比较的位点与中间体矩阵
吸附计算最容易被忽略的部分是位点覆盖。案例并未将掺杂元素附近的一个构型当作整个表面的代表,而是比较 Sn 顶位、Sn 近邻 Mn 位和远离 Sn 的 Mn 位,并对 *O、*OH、*OOH 的构型分别寻找可比较的低能结构。这样做的目的,是让“掺杂影响了什么”落到可核对的位点和中间体组合上。
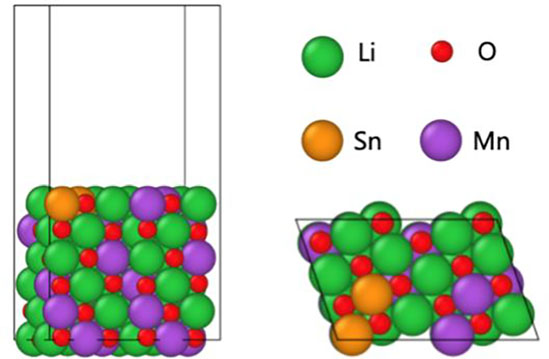
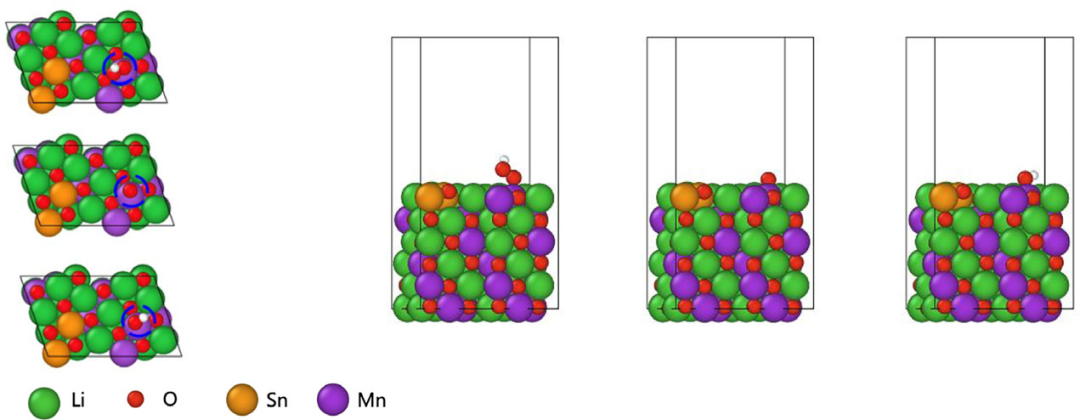
掺杂氧化物表面模型与不同吸附构型示意
对于新的掺杂课题,可以先用下列矩阵整理计算范围。它并不规定必须计算所有格子,而是帮助研究者明确哪些裁剪会改变问题本身:
|
维度 |
需要在开始前确认的内容 |
不确认可能带来的偏差 |
|---|---|---|
|
基体与表面 |
体相、表面终止、超胞、真空层和缺陷设定 |
不同模型被放进同一张结果表 |
|
掺杂方案 |
元素、位置、浓度与是否存在电荷补偿 |
候选之间不再处于相同比较口径 |
|
吸附位点 |
掺杂顶位、近邻位、远端位或其他关键位置 |
单一构型掩盖真实的位点差异 |
|
ORR 中间体 |
*O、*OH、*OOH 是否全部与所选路径匹配 |
自由能路径缺少必要步骤 |
|
对照体系 |
本征材料、不同元素或不同缺陷的对照 |
结果只能观察,不能横向判断 |
CHE 自由能图如何接上吸附结果
在 ORR 分析中,吸附能不是终点。案例使用计算氢电极模型,将电位条件下的反应步骤整理为自由能图,并在已经确定的路径、位点和能量参照下识别限制步骤。这样得到的自由能变化,才能与不同掺杂候选的吸附构型对应起来。
这里有两个常见误区。第一,只选一个看似合理的位点后直接比较过电位,容易把位点选择误差误写成元素差异。第二,将某个自由能图的形状直接视为实际电池表现的充分证明。自由能分析描述的是特定模型、路径和条件下的热力学比较;它需要与结构稳定性、电子结构和实验问题一起解释,不能替代所有验证。
pDOS 与键长:解释链条如何闭合
案例还用 pDOS 考察掺杂前后目标原子轨道的能量分布,以解释中间体吸附和反应步骤差异可能对应的电子结构变化。同时,优化后的局域键长与 EXAFS 拟合结果进行对照,作为模型合理性核对的一部分。
这两类信息承担的角色不同。pDOS 可以提出“为什么吸附趋势可能发生变化”的解释线索,但不能单独证明材料性能或确定反应机理。键长与表征拟合的比较可以检验模型是否与观测结构相容,却也不能替代完整的实验验证。把它们与吸附构型、CHE 自由能和位点矩阵放在一起,才形成案例中可追溯的计算-表征证据链。
这项合作研究对新课题有什么可复用的地方
科学指南针唯理计算与同济大学团队的合作研究提供的是一个真实的工作范式:先用候选筛选缩小范围,再围绕位点和中间体建立自由能比较,随后用电子结构与结构表征问题补充解释。其可复用之处是决策顺序,而不是复制某个数值、掺杂元素或最终材料结论。
同济大学在此处是研究合作方和发表成果的背景,不应被表述为对任何计算服务的商业推荐或结果保证。类似地,案例中的计算工作说明 DFT 可以为材料设计提供受模型约束的证据,不表示任何新课题都会得到相同结论、收敛表现、实验结果或发表结果。
准备类似筛选时,先明确这五件事
1.候选边界:哪些掺杂元素、浓度和位置需要比较,哪些候选有明确的化学理由进入范围。
2.模型边界:基体、表面终止、缺陷、超胞和自旋设置是否统一。
3.反应边界:关注的 ORR 路径、*O、*OH、*OOH 中间体、位点和电位参照分别是什么。
4.判断边界:取代相关能量、氧空位、吸附、自由能和电子结构各自用于回答什么问题。
5.验证边界:哪些键长、局域配位或表征问题需要作为模型合理性核对,而不是事后补充。
科学指南针唯理计算可作为类似模拟计算需求的沟通入口。提交问题时,将上述五项与已有结构、实验假设和需要比较的对象一起说明,更有助于先确认模型和比较口径;这不构成对项目结果、周期或发表的承诺。
常见问题
真实案例中的 Sn 筛选结论能直接用于我的材料体系吗?
不能直接套用。该结论依赖特定基体、掺杂浓度、表面模型、位点和反应路径。可借鉴的是多描述符筛选与统一比较口径,而不是把同一元素作为所有体系的预设答案。
为什么不能只用 pDOS 判断掺杂是否有效?
pDOS 主要用于解释电子结构变化。它需要与优化构型、*O、*OH、*OOH 吸附、CHE 自由能和结构信息共同判断,单独一张态密度图不足以给出性能或机理定论。
同济大学合作研究是否等于学校对服务的推荐?
不是。页面所述的是一项合作研究及其发表成果背景,不代表同济大学对任何服务作出商业推荐、质量背书或结果保证。
下一步
需要将真实案例中的模型、位点和输出转化为具体咨询资料时,可继续阅读“ORR DFT 计算服务:从无铂燃料电池案例整理模型、路径与输出”。
论文信息:X. Zhong, C. Ge, S. Zhang, et al. "Precious metal free tunable manganese oxides for sustainable anion exchange membrane fuel cells." Nature Communications (2026). DOI: 10.1038/s41467-026-78358-3




 上传附件