


 您已经拒绝加入团体

 2026-10-22
 52
 0
【摘要】 燃料电池催化剂 DFT 计算怎样解释活性与耐久性?从电子结构、氧空位形成能、*OOH 相互作用和反应自由能梳理可验证的机理问题与边界。
燃料电池催化剂 DFT 计算的作用,不是替代实验给出一条“性能会提高”的结论,而是把实验中已经观察到的现象拆成可检验的机理问题:掺杂是否改变电子结构?缺陷形成在热力学上是否更容易?关键反应中间体的相互作用是否发生变化?反应路径上的能量变化能否与活性趋势形成一致的解释?
一项由科学指南针唯理计算助力的真实用户案例,展示了这种协作方式。在层状锰氧化物 Li2MnO3 的锡掺杂阴极催化剂研究中,DFT 被用于分析掺杂前后的电子结构与反应路径。该案例的价值不在于把某个实验数值当作通用承诺,而在于说明实验观察、结构模型和计算输出如何被放在同一个机理框架中讨论。
先把“性能变化”改写成计算问题
催化剂的活性或耐久性出现差异时,计算任务需要有清晰的问题边界。仅说“解释性能提升”通常不够,因为活性、稳定性、缺陷、表面吸附和反应路径不是同一层面的对象。研究者可以先把问题拆开:
|
实验中需要理解的现象 |
可转化的 DFT 问题 |
计算输出能支持什么 |
|---|---|---|
|
掺杂后耐久性观察不同 |
缺陷或氧空位形成的能量变化 |
讨论某类缺陷在热力学上的形成倾向 |
|
活性位或表面状态发生变化 |
掺杂前后的电子结构差异 |
比较局部电子态和相互作用趋势 |
|
反应活性趋势不同 |
关键中间体吸附与反应路径 |
分析反应自由能变化与潜在限制步骤 |
这张表也提示了边界:计算输出应当回答具体的模型问题。它可以为实验趋势提供一种机理解释,但不能在没有相应实验和模型条件的情况下,直接承诺峰值功率、循环寿命或任何材料的最终性能。
案例中,DFT 如何参与稳定性讨论
在上述锡掺杂阴极催化剂案例中,材料报告了一个与缺陷相关的计算观察:随着锡含量增加,材料表面氧空位形成能升高。该结果被用于从稳定性角度理解实验中观察到的耐久性现象。
氧空位形成能并不是一个孤立的“稳定性分数”。对于特定模型和计算条件,它描述的是形成相应氧空位的能量代价。若研究目标是讨论晶格氧不可逆缺失的可能性,这一类结果可以成为机理链条中的一环;但它不应被单独扩大为对完整器件耐久性的证明。模型的表面、掺杂位置、缺陷定义和比较对象,都需要与研究问题对应。
电子结构与关键中间体如何连接到反应路径
该案例还将锡掺杂与锰电子态变化联系起来,并讨论其与关键反应中间体 *OOH 的相互作用。材料报告的反应自由能分析中,计算过电位由 0.54 V 降至 0.51 V。这里的计算逻辑是:先建立可比较的表面和吸附模型,再把关键中间体放入反应坐标中,观察不同材料模型之间的能量变化。
反应自由能图能回答什么,不能回答什么
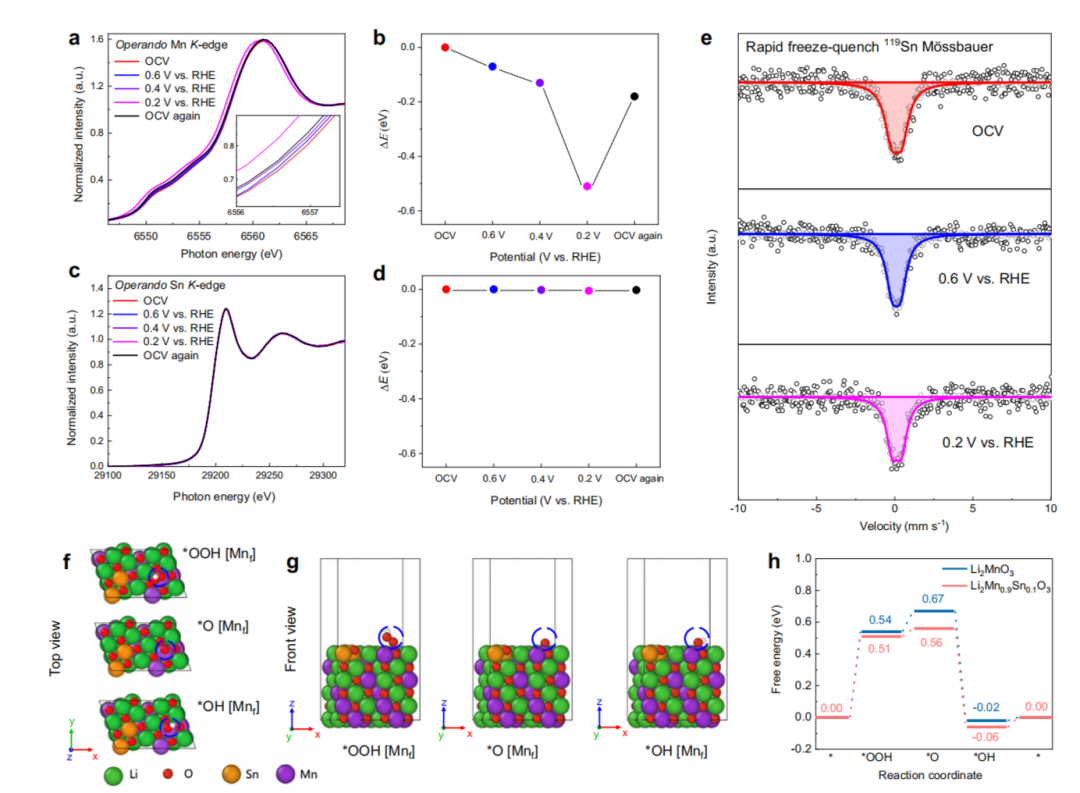
燃料电池阴极催化剂的吸附模型与反应自由能对比图
图中同时包含吸附模型和反应自由能比较。它对读者最有用的地方,是让“电子结构变化”与“反应路径中的能量差异”有了同一张可检查的图形语境。阅读这类图时,应先确认比较的是哪些模型、哪些中间体、哪一段反应坐标,以及数值对应的计算条件;随后才讨论它是否与实验趋势形成一致的解释。
反应自由能图可以帮助识别不同模型中关键步骤的相对能量变化,也可以为“为什么 *OOH 相互作用改变后可能影响反应路径”提供讨论基础。但它不能单独替代所有实验表征,也不能把一个模型的结果直接迁移为所有掺杂比例、所有表面状态或所有器件条件下的确定结论。
燃料电池催化剂 DFT 计算的判读顺序
将一组计算结果用于机理讨论时,顺序比单独列出指标更重要。第一步是回到实验问题:需要解释的是活性趋势、耐久性观察,还是二者之间可能存在的结构关联。第二步是检查模型是否真正对应这个问题,包括掺杂元素处在何处、选取了什么表面或晶面、比较的是哪一种缺陷或吸附构型。第三步才是比较电子结构、形成能或自由能变化,并确认每个数值使用了同一套可比较的定义。
以该案例为例,氧空位形成能对应的是缺陷形成的讨论,锰电子态和 *OOH 相互作用对应的是局部电子与吸附行为的讨论,反应自由能则用于比较路径中关键步骤的能量变化。三类输出指向的问题不同,却可以相互补充:前者帮助讨论稳定性相关线索,后两者帮助理解可能影响反应过程的因素。它们需要与实验中观察到的活性位、催化活性和耐久性现象一道审视,不能把任意一项指标直接等同于最终性能。
因此,阅读或委托燃料电池催化剂 DFT 计算时,建议将结果表述为“该模型下支持何种机理解释”,同时保留模型假设、对照关系和不确定边界。这样既能让计算结论被复查,也能避免因模型外推过度而削弱实验与理论之间的对应关系。
做催化剂 DFT 计算前,应确认哪些条件
1.研究问题:要讨论活性趋势、缺陷稳定性、关键中间体吸附,还是这些问题之间的关系?
2.模型边界:催化剂的组成、掺杂位置、表面或晶面、缺陷定义和对照模型是什么?
3.实验线索:已有的活性位、结构或耐久性观察中,哪些是计算希望帮助解释的对象?
4.比较口径:不同模型是否使用一致的结构、吸附定义和反应路径口径?
5.期望输出:需要电子结构比较、缺陷形成能、吸附构型、反应自由能图,还是多项结果的交叉解读?
科学指南针提供模拟计算服务。对燃料电池催化剂项目而言,把上述信息整理清楚,有助于将“希望解释性能”转成可以确认模型与输出的计算需求。具体计算范围仍需随体系、模型和研究问题确认。
常见问题
DFT 能直接证明催化剂的耐久性吗?
不能直接证明。案例中的氧空位形成能结果被用于从稳定性角度理解实验耐久性观察;完整耐久性仍涉及具体材料、模型、实验条件和其他证据,不能由单个计算指标单独替代。
为什么要同时看电子结构、吸附和反应自由能?
它们对应不同层面的机理问题。电子结构可帮助理解局部状态变化,吸附模型关注关键中间体相互作用,反应自由能用于比较路径上的能量变化。是否都需要,应由研究问题决定。
案例中的数值能作为其他材料的预期结果吗?
不能。0.54 V 到 0.51 V 是该案例特定模型与分析下报告的计算结果,应作为如何组织机理分析的示例,而不是其他催化剂项目的结果承诺。
从案例框架开始整理模拟计算需求
燃料电池催化剂 DFT 计算更有效的起点,是把实验现象、待验证机理、可比较模型和希望看到的输出连起来。需要进一步沟通时,可通过模拟计算服务整理项目需求,并先明确哪些结论是计算可以支持的机理解释,哪些仍需要实验和其他分析共同判断。




 上传附件